ノボジーン
  • ノボジーン
  • ゲノミクス
    • ヒト全ゲノムシーケンス
    • 動植物全ゲノムシーケンス
    • 微生物全ゲノムシーケンス
    • 動植物de novoシーケンス
    • 微生物de novoシーケンス
    • ショットガンメタゲノムシーケンス
    • アンプリコンシーケンス
    • 全エクソームシーケンス
    トランスクリプトミクス
    • mRNAシーケンス
    • トータルRNAシーケンス
    • 全長トランスクリプトームシーケンス
    • 全トランスクリプトームシーケンス
    • スモールRNAシーケンシング
    • 環状RNAシーケンス
    • メタトランスクリプトームシーケンス
    • 原核生物RNAシーケンス
    シングルセルと空間オミクス
    • シングルセル遺伝子発現解析
    • シングルセル免疫プロファイリングシーケンス
    • シングルセルロングリードトランスクリプトーム
    エピゲノミクス
    • 全ゲノムバイサルファイトシーケンス(WGBS)
    • ディレクトDNAメチレーションシーケンス(DM-Seq)new
    • 還元型バイサルファイトシーケンス (RRBS)
    • クロマチン免疫沈降シーケンス(ChIP-Seq)
    • RNA免疫沈降シーケンス (RIP-Seq)

    相乗りシーケンス

    • 相乗りシーケンス(イルミナプラットフォーム)
    • 相乗りシーケンス(PacBioプラットフォーム)
    プロテオミクス & メタボロミクス
    • Olinkプロテオミクス
  • プロモーションプロモーション
    • プラットフォーム
    • インテリジェント自動化プラットフォーム(Falcon)
    • バイオインフォマティクス解析ツール(NovoMagic)
    • カスタマサービスシステム(CSS)
    • パンフレット
    • ケーススタディ
    • ウェビナー
    • ブログ
    • サンプルガイドライン
    • コンミュニティ
    • がん研究
    • がん免疫
    • アグリゲノミクス
    • 環境
    • 食品科学
    • ヒトマイクロバイオーム
    • 植物および動物マイクロバイオーム
    • 創薬および開発
    • 希少および複雑性疾患
    • ノボジーンについて
    • 拠点一覧
    • ニュース
    • キャリア
  • お問い合わせお問い合わせ

サービスサービス menu

サポートサポート menu

会社会社 menu

サービス
全ゲノムシーケンスde novoシーケンスアンプリコンシーケンスショットガンメタゲノムシーケンスディレクトDNAメチレーションシーケンス(DM-Seq)mRNAシーケンスシングルセル遺伝子発現解析Olinkプロテオミクス
サポート
バイオインフォマティクス解析ツール(NovoMagic)カスタマサービスシステム(CSS)インテリジェント自動化プラットフォーム(Falcon)
会社
ノボジーンについて拠点一覧プラットフォームニュースキャリアお問い合わせ
YouTubeYouTube hoverXX hover
Copyright © 2026 Novogene Inc. All rights reserved. 本サービスは研究目的のみにご利用ください。臨床診断目的には使用頂けません。
banner laptop bg
banner mobile bg

動植物全ゲノムシーケンス

動植物種の全ゲノムを包括的にシーケンスし、遺伝的変異、ゲノム構造、生物学的多様性を特性評価します。
ご相談ください
(動植物全ゲノムシーケンス)
ご相談ください
(動植物全ゲノムシーケンス)
概要概要
利点利点
アプリケーションアプリケーション
仕様仕様
リソースリソース

動植物全ゲノムシーケンス(PAWGS)は、生物の全ゲノムを解読することを可能にする強力な技術です。一塩基解像度で完全な遺伝子配列を決定します。リシーケンスに焦点を当てることで、PAWGSは一塩基多型(SNVs)、挿入・欠失(InDels)、コピー数変異(CNVs)、構造変異(SVs)を含む包括的な遺伝的変異を同定します。これらの知見は、進化、集団遺伝学、疾患ゲノミクス研究を促進します。集団遺伝学研究、ゲノムワイド関連解析(GWAS)、動物育種プログラム、農業研究などの分野で広く応用されています。


Novogeneは、多様な種にわたる植物・動物の全ゲノムシーケンスにおいて豊富な経験を有しています。研究目的に応じてロングリードまたはショートリードシーケンス戦略を選択可能な柔軟性を備えたPAWGSリシーケンスサービスを提供します。当社の包括的なサービスは、高品質なデータ、解釈のための専門的なバイオインフォマティクス解析、そして「論文掲載可能な」図表を提供します。

ノボジーンの植物・動物全ゲノムシーケンスを選ぶ理由

優れたシーケンスデータ品質
優れたシーケンスデータ品質

先進的なシーケンスプラットフォームと厳格な品質管理プロセスにより、信頼性が高く正確で高品質な結果を保証します。

優れたシーケンスデータ品質
優れたシーケンスデータ品質

先進的なシーケンスプラットフォームと厳格な品質管理プロセスにより、信頼性が高く正確で高品質な結果を保証します。

包括的なゲノム解析
包括的なゲノム解析

進化論や集団遺伝学の研究をサポーロするよう、SNPs、InDels、CNVs、SVsを検出します。

包括的なゲノム解析
包括的なゲノム解析

進化論や集団遺伝学の研究をサポーロするよう、SNPs、InDels、CNVs、SVsを検出します。

優れたヘテロ接合変異検出能力
優れたヘテロ接合変異検出能力

高いデプスかつ均一なゲノムカバレッジにより、複雑な条件下でもヘテロ接合変異を精密に同定します。

優れたヘテロ接合変異検出能力
優れたヘテロ接合変異検出能力

高いデプスかつ均一なゲノムカバレッジにより、複雑な条件下でもヘテロ接合変異を精密に同定します。

強力なバイオインフォマティクスと専門家による解釈

専門のバイオインフォマティクスチームが、GWAS、BSA、集団遺伝学解析向けにカスタマイズされた解析を提供します。

強力なバイオインフォマティクスと専門家による解釈

専門のバイオインフォマティクスチームが、GWAS、BSA、集団遺伝学解析向けにカスタマイズされた解析を提供します。

迅速な納期
迅速な納期

高品質なシーケンスデータを最短2週間で納品し、プロジェクトを効率的に推進します。

迅速な納期
迅速な納期

高品質なシーケンスデータを最短2週間で納品し、プロジェクトを効率的に推進します。

研究における動植物全ゲノムシーケンスのアプリケーション

ノボジーンの包括的な全ゲノムシーケンスサービスにより、研究の可能性を最大限に引き出します。高品質かつ詳細な変異解析を提供し、育種、保全、進化生物学の発展を推進します。

機能的変異を包括的に同定

ショートリードとロングリードシーケンスの両方を活用し、主要形質の基盤となる原因SNP、InDel、SVの全範囲を正確に検出します。

機能的変異を包括的に同定

ショートリードとロングリードシーケンスの両方を活用し、主要形質の基盤となる原因SNP、InDel、SVの全範囲を正確に検出します。

進化史と種分化を解明

遺伝子流動、交雑、染色体再編成などのゲノムイベントを明らかにし、種の起源と進化動態を再構築します。

進化史と種分化を解明

遺伝子流動、交雑、染色体再編成などのゲノムイベントを明らかにし、種の起源と進化動態を再構築します。

集団構造と多様性を特性評価

集団全体の遺伝的変異をプロファイリングし、多様性を評価し、集団史を推定し、保全戦略の指針を得ます。

集団構造と多様性を特性評価

集団全体の遺伝的変異をプロファイリングし、多様性を評価し、集団史を推定し、保全戦略の指針を得ます。

ゲノム選抜と改良を促進

育種の加速、ゲノム選抜、遺伝子工学に向けた新規遺伝子の発見のため、基盤となるゲノムリソースを構築します。

ゲノム選抜と改良を促進

育種の加速、ゲノム選抜、遺伝子工学に向けた新規遺伝子の発見のため、基盤となるゲノムリソースを構築します。

仕様

サンプル要件

サンプル量は参考値です。以下をダウンロードしてご確認ください。詳細については、サンプル要件をダウンロードしてご確認ください。カスタマイズされたご要望については、お問い合わせください 。

プラットフォームタイプサンプルタイプサンプル量 (Qubit®)純度
Illumina NovaSeq SystemGenomic DNA≥ 100 ngA260/280=1.8-2.0;no degradation,
no contamination
Genomic DNA
(PCR free library)
≥ 1.2 μg
PacBio Revio SystemHMW Genomic DNA
(HiFi SMRTbell® library)
≥ 3.5 μgA260/280=1.75-2.0;
A260/230=1.5-2.6;
*NC/QC=1.00-2.20
Fragments should be  ≥ 30 kb
Nanopore PromethIONHMW Genomic DNA≥ 8.5 μgA260/280=1.75-2.2;
A260/230=1.4-2.6;
*NC/QC=0.95-3.00
Fragments should be ≥ 30 kb
*NC/QC = NanoDrop concentration/Qubit concentration

シーケンスおよび解析

表示されている推奨データ量および解析内容は参考値です。カスタマイズされたご要望については、お問い合わせください。

プラットフォームタイプイルミナNovaSeq
プラットフォーム
PacBio Revio
プラットフォーム
Nanopore PromethION
Read LengthPaired-end 150 bpAverage > 15 kbAverage > 17 kb
Recommended
Sequencing Depth
For SNP/InDel detection: ≥ 10×For SV detection: ≥ 20×
For SV/CNV detection: ≥ 20×
Content of
Analysis
Standard Analysis
•Data quality control
•Sequencing error rate
•Filtering reads containing adapter or with low quality
•Alignment with reference genome
•Statistics of mapping, sequencing depth and coverage
•SNP calling, annotation and statistics

Advanced Analysis
•SV calling, annotation and statistics
•CNV calling, annotation and statistics
Standard Analysis
•Data quality control
•Sequencing alignment
•Structural Variant (SV) detection

プロジェクトワークフロー

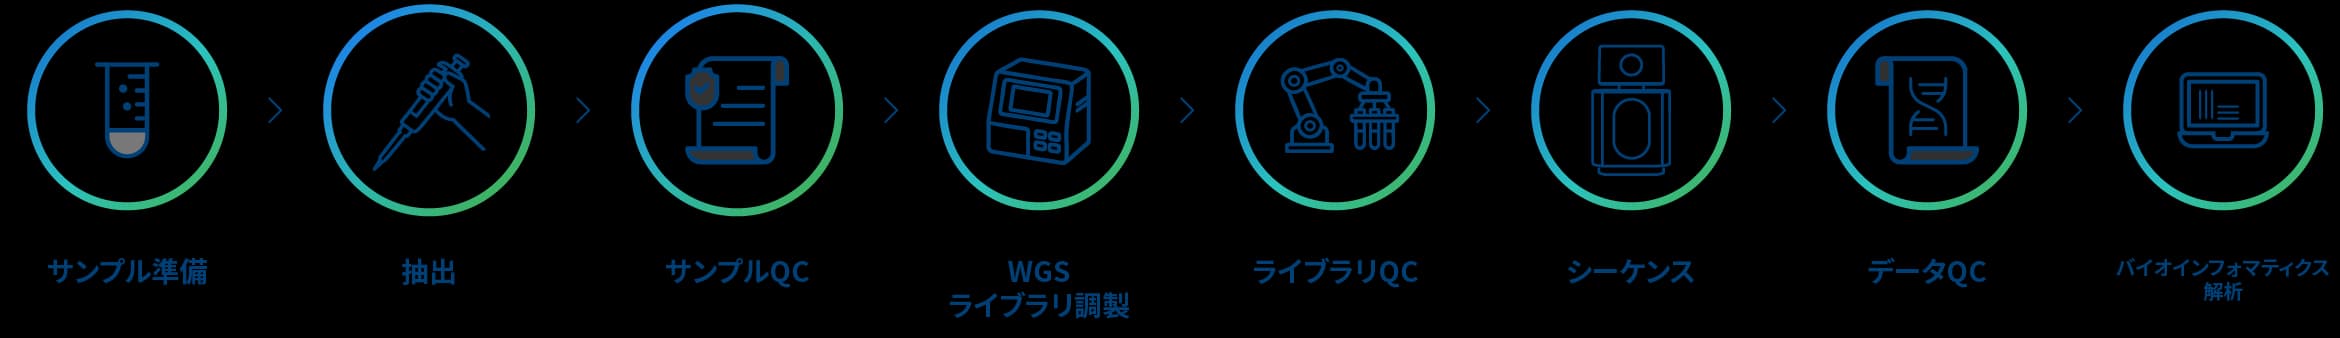
ノボジーンの動植物WGSワークフローは、DNAの純度、完全性、断片サイズを確認するサンプルQCから始まります。高分子量DNAをライブラリ調製に使用し、プロジェクトのニーズに応じてショートリードまたはロングリードライブラリを作製します。正確な全ゲノム変異検出に必要なデプスとカバレッジを得るため、Illumina PE150またはロングリードプラットフォームでシーケンスを行います。得られたデータは厳格なデータQCを経た後、変異コール、アノテーション、要約レポートを含むバイオインフォマティクス解析を実施します。最終納品物は、論文発表に対応したFASTQ、BAM/CRAM、VCFファイル、変異表、グラフィカルな解析結果で構成され、下流の解釈をサポートします。

プロジェクトワークフロー

解析例

Image
Image
1/1
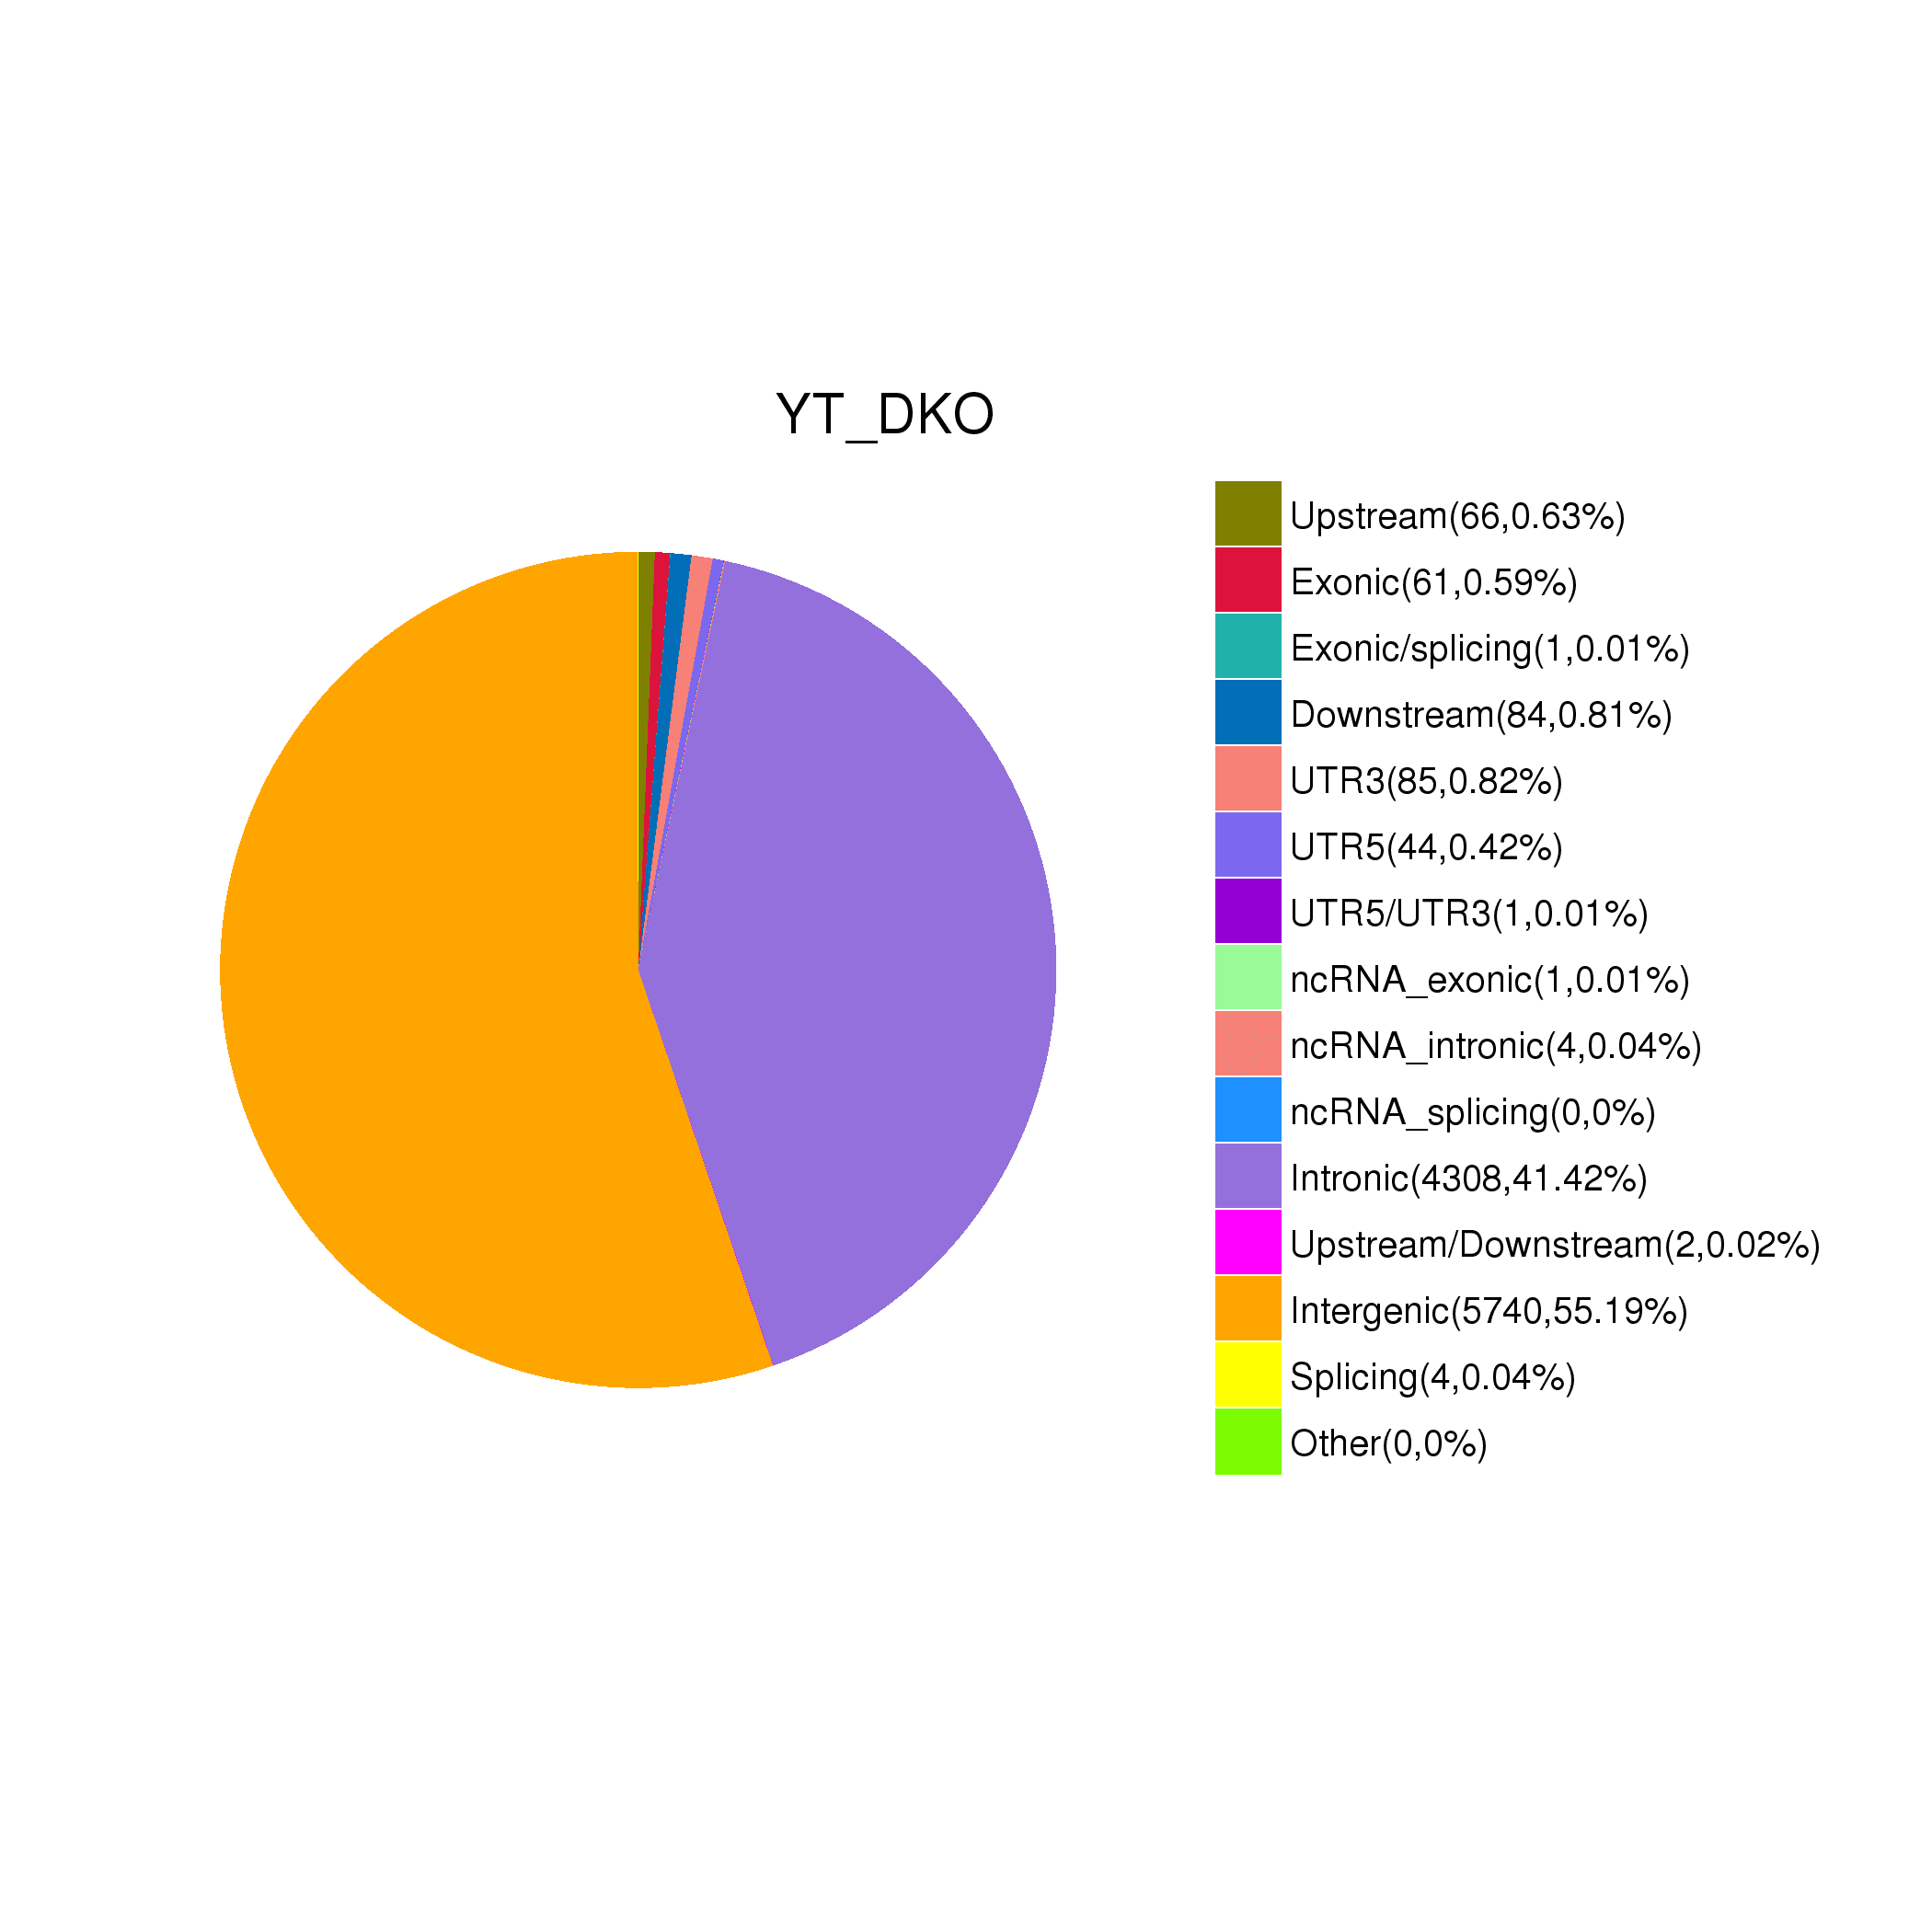
構造変異(SV)位置概要

この図表は、構造変異(SV)が存在するゲノム領域の概要を示しています。

Image
Image
1/1
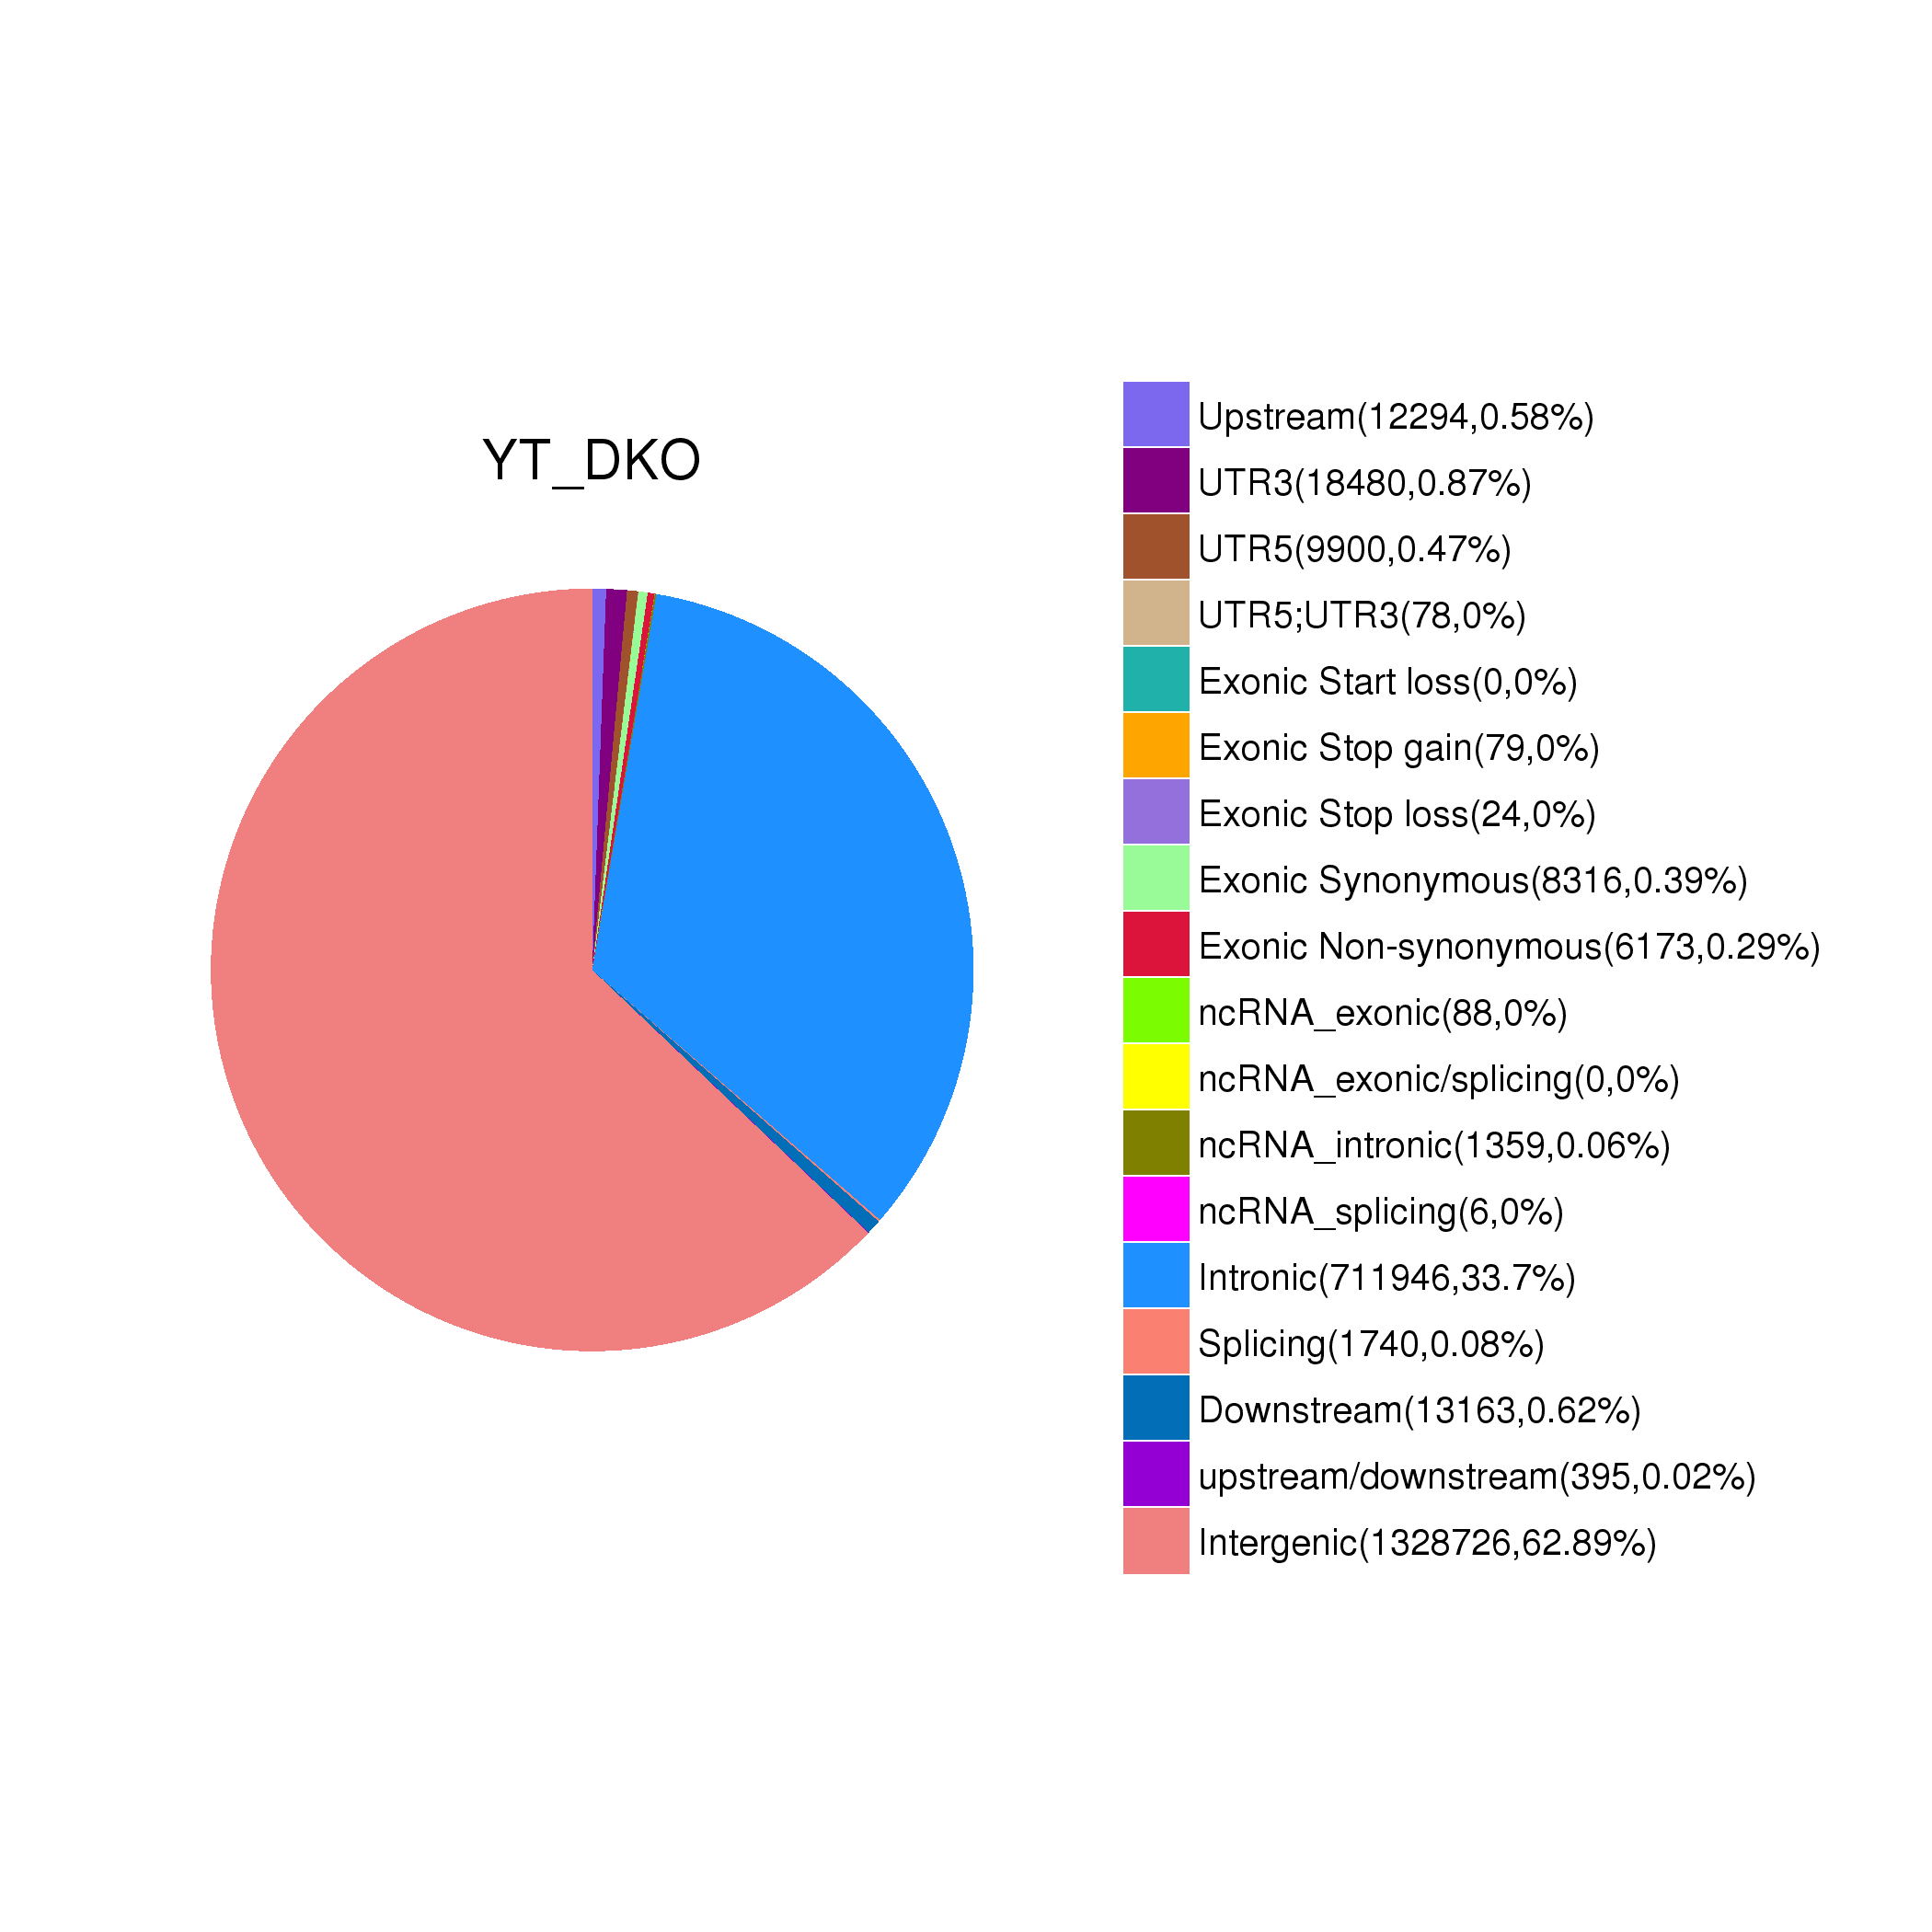
SNPタイプ分布

この図は、様々なゲノム領域で見つかった異なるタイプのSNPの割合を示しています。

Image
Image
1/1
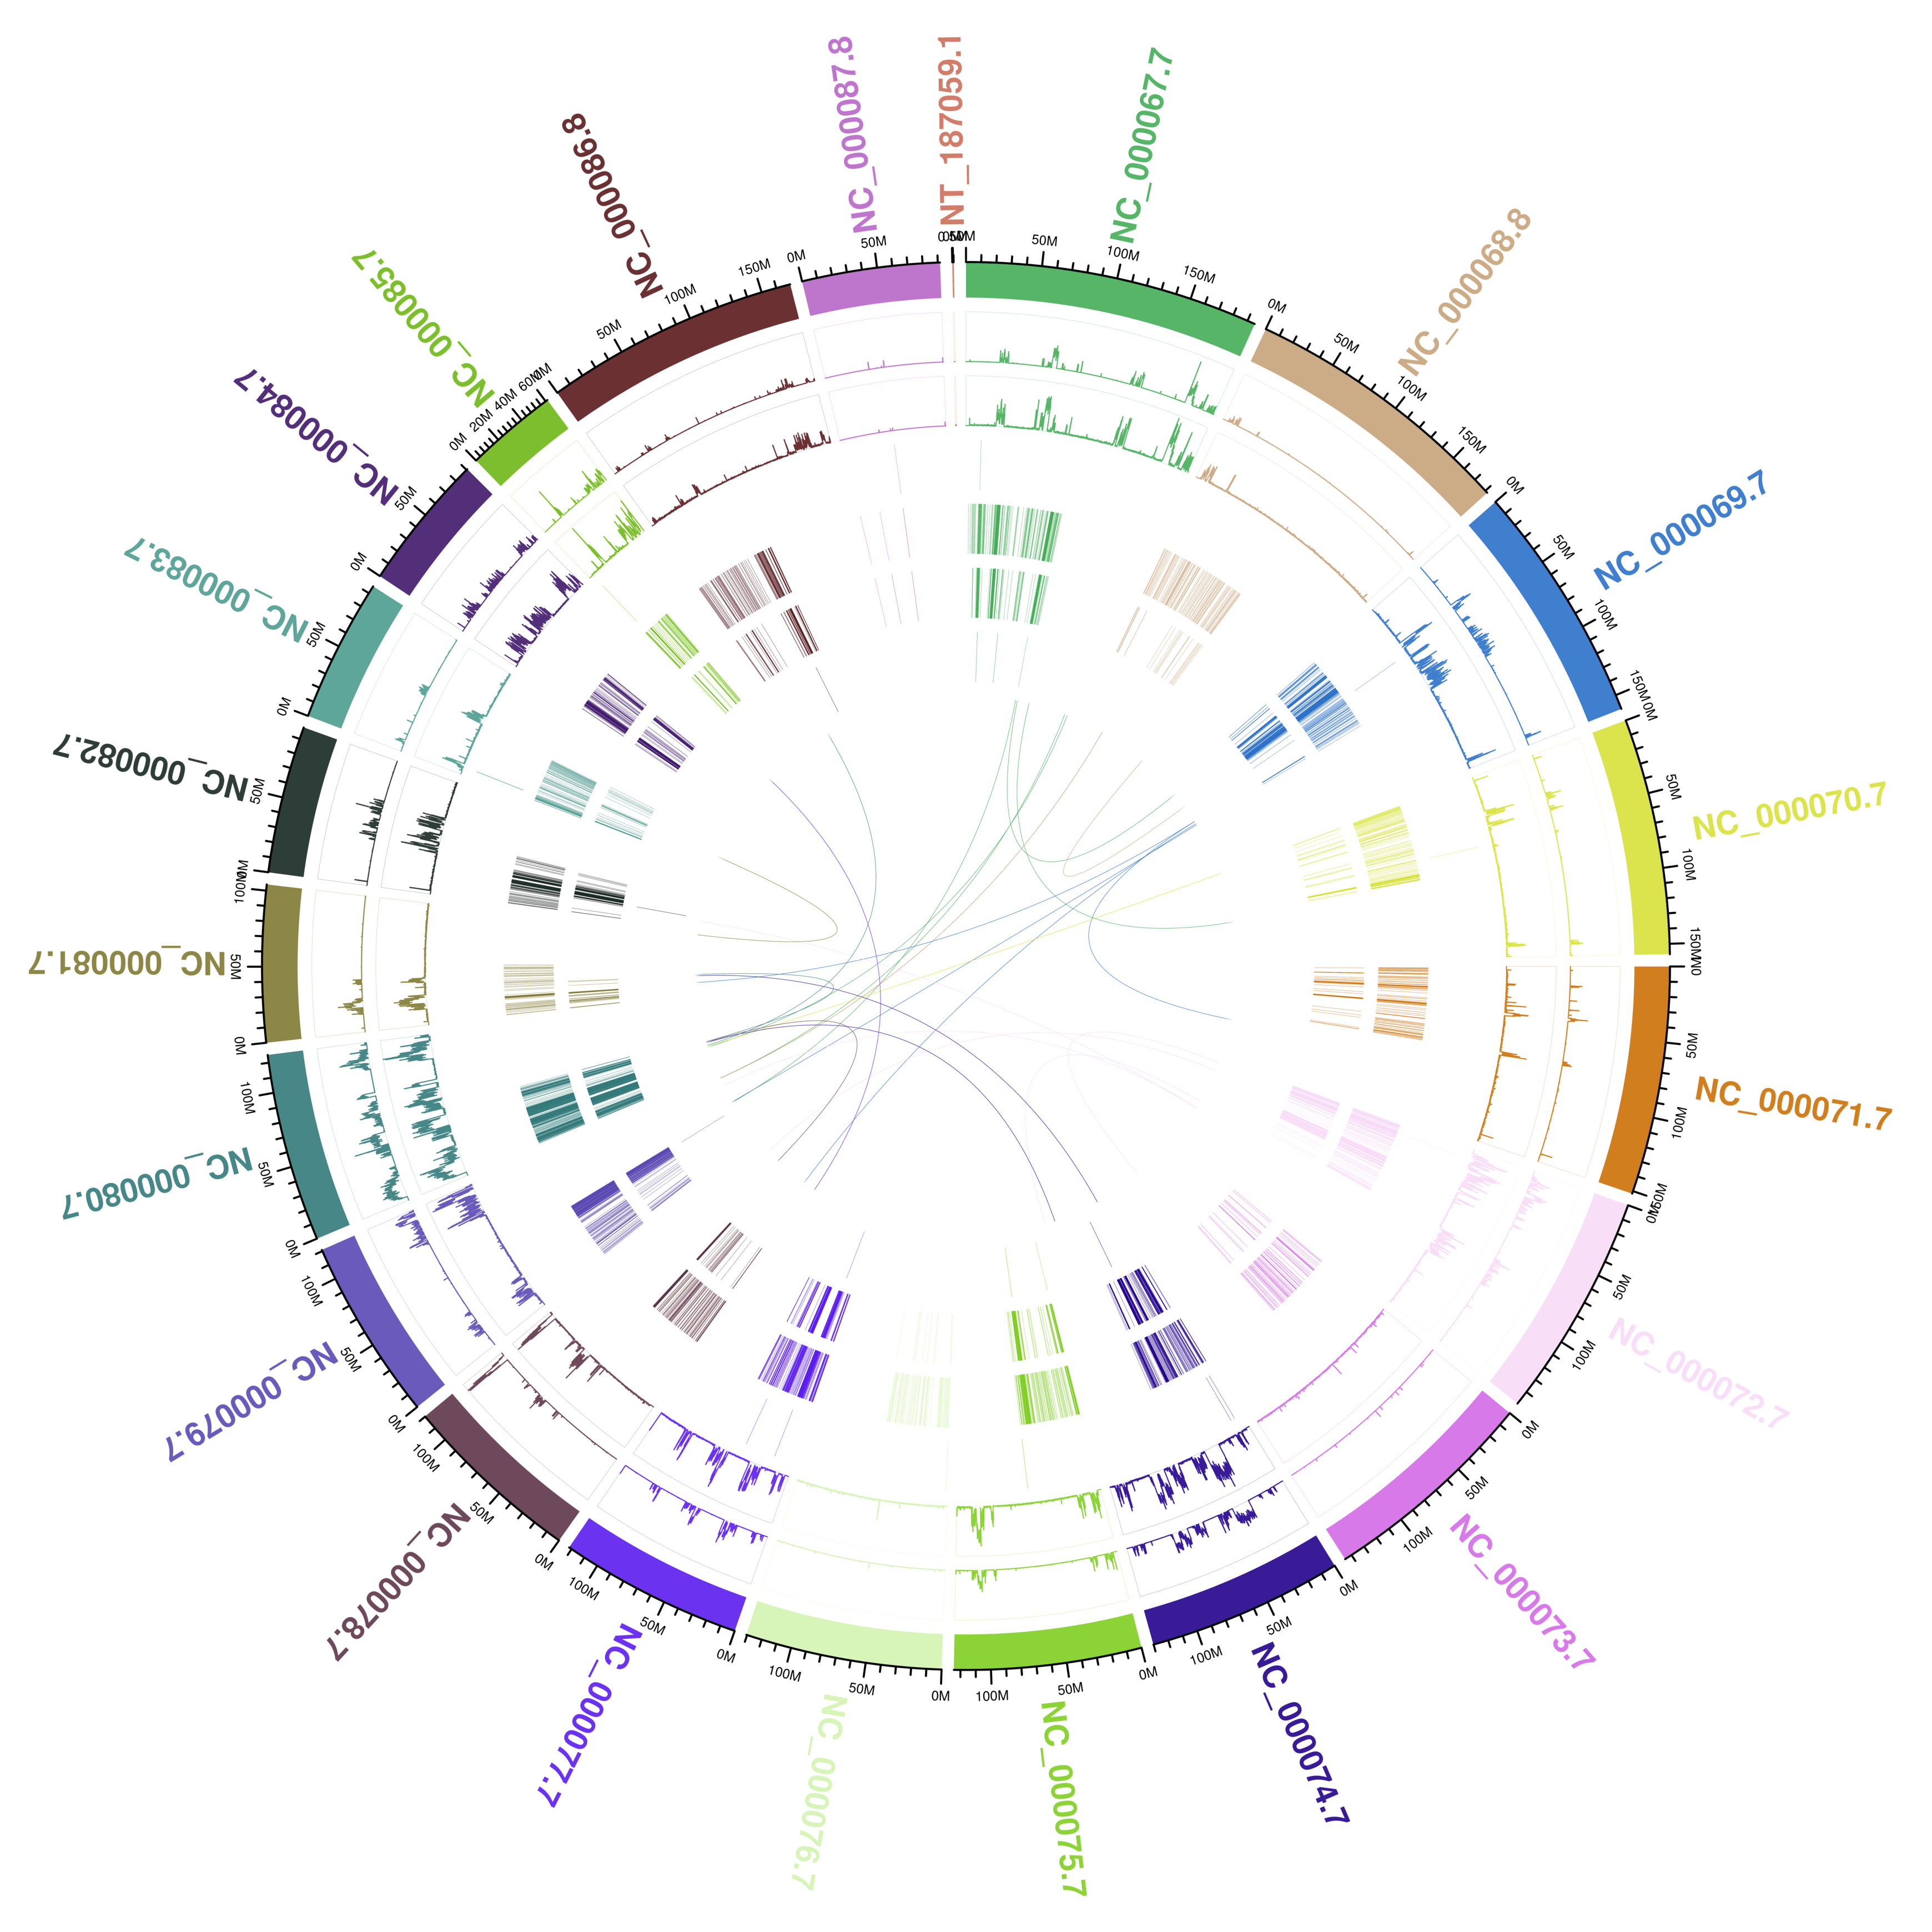
包括的ゲノム変異マップ

この図はゲノムの視覚的マップを提供し、SNP/InDelおよび全種類のSV(挿入、欠失、逆位、重複、結合)を正確に位置付けます。

解析例

Image
Image
1/1
構造変異(SV)位置概要

この図表は、構造変異(SV)が存在するゲノム領域の概要を示しています。

Image
Image
1/1
SNPタイプ分布

この図は、様々なゲノム領域で見つかった異なるタイプのSNPの割合を示しています。

Image
Image
1/1
包括的ゲノム変異マップ

この図はゲノムの視覚的マップを提供し、SNP/InDelおよび全種類のSV(挿入、欠失、逆位、重複、結合)を正確に位置付けます。

Image
Image
1/1
構造変異(SV)位置概要

この図表は、構造変異(SV)が存在するゲノム領域の概要を示しています。

Image
Image
1/1
SNPタイプ分布

この図は、様々なゲノム領域で見つかった異なるタイプのSNPの割合を示しています。

Image
Image
1/1
包括的ゲノム変異マップ

この図はゲノムの視覚的マップを提供し、SNP/InDelおよび全種類のSV(挿入、欠失、逆位、重複、結合)を正確に位置付けます。

その他のサービス

全エクソームシーケンス
(全エクソームシーケンス)
全エクソームシーケンス
(全エクソームシーケンス)
RNAシーケンス(RNA-seq)
(RNAシーケンス(RNA-seq))
RNAシーケンス(RNA-seq)
(RNAシーケンス(RNA-seq))
ATAC-seq (Assay for Transposase-Accessible Chromatin with Sequencing)
(ATAC-seq (Assay for Transposase-Accessible Chromatin with Sequencing))
ATAC-seq (Assay for Transposase-Accessible Chromatin with Sequencing)
(ATAC-seq (Assay for Transposase-Accessible Chromatin with Sequencing))
シングルセル遺伝子発現解析
(シングルセル遺伝子発現解析)
シングルセル遺伝子発現解析
(シングルセル遺伝子発現解析)
全ゲノムバイサルファイトシーケンス
(全ゲノムバイサルファイトシーケンス)
全ゲノムバイサルファイトシーケンス
(全ゲノムバイサルファイトシーケンス)
ショットガンメタゲノムシーケンス
(ショットガンメタゲノムシーケンス)
ショットガンメタゲノムシーケンス
(ショットガンメタゲノムシーケンス)
Background
Background

プロジェクトを開始する準備はできていますか?

当社のプラットフォームは、

プロジェクト設計からデータ納品まで、お客様固有の実験ニーズに合わせたソリューションを提供し、シームレスな体験を実現します。


プライバシーポリシーCookieポリシーキャリア